Odoo ERP para MedTech
No setor MedTech, altamente regulado, atingir a maturidade de mercado pode ser difícil devido a requisitos de conformidade exigentes. Investir cedo em sistemas de TI robustos é crucial para garantir a conformidade e facilitar o crescimento. As soluções ERP tradicionais são muitas vezes proibitivamente caras para empresas emergentes. O Odoo Enterprise apresenta-se como uma alternativa económica e funciona como parte integrada e abrangente da infraestrutura de uma empresa. Aqui vamos explorar como o Odoo Enterprise pode ajudar as empresas MedTech a cumprir exigências regulamentares, a adaptar-se às mudanças do mercado e a simplificar operações.

Compreender MedTech
Fica aqui um pequeno curso intensivo para obter uma visão geral das bases!
O que é exatamente MedTech?
O setor MedTech abrange tudo o que tem que ver com o desenvolvimento, fabrico, distribuição e monitorização de dispositivos médicos.
O que é um dispositivo médico?
De acordo com o «Regulamento da UE relativo aos dispositivos médicos (2017/745)» (também conhecido como MDR), um dispositivo médico é definido como um objeto de qualquer tipo, incluindo software, sobretudo em função da sua área de aplicação.
Exemplos disso são:
- Diagnóstico, prevenção, monitorização, previsão, prognóstico, tratamento ou alívio de doenças.
- Exame, substituição ou modificação da anatomia ou de um processo ou estado fisiológico ou patológico e
- Obtenção de informação através do exame in vitro de amostras provenientes do corpo humano, incluindo dádivas de órgãos, sangue e tecidos.
Os dispositivos médicos têm de destinar-se a uso humano. Além disso, o modo de ação é relevante, uma vez que os dispositivos médicos atuam no corpo humano ou sobre ele, mas não por via farmacológica, metabólica ou imunológica.
No entanto, há alguns produtos em que esta definição gera dificuldades de categorização, como produtos de bem-estar, cosméticos ou equipamento de proteção.
Como são classificados os dispositivos médicos?
Consoante o risco associado à utilização do dispositivo médico, são categorizados nas classes I - III, sendo I o risco mais baixo e III o mais elevado. Consoante a classe, aplicam-se regras mais suaves ou mais rigorosas para a qualidade ou a vigilância pós-comercialização.
Aplicam-se as seguintes classes:
- Os dispositivos médicos da classe I não apresentam riscos metodológicos e são geralmente usados apenas temporariamente em pacientes. Exemplos típicos incluem auxiliares como cadeiras de rodas e andarilhos.
- Os dispositivos médicos da classe I r são reutilizáveis; o «r» significa «reusable». Esta classe inclui instrumentos cirúrgicos reutilizáveis.
- Os dispositivos médicos da classe II a envolvem um certo risco de utilização e podem mesmo ser usados no corpo por um curto período. Exemplos típicos incluem lentes de contacto e aparelhos auditivos.
- Os dispositivos médicos da classe II b têm um risco metodológico acrescido e são usados durante um longo período. A classe II b inclui, por isso, ventiladores, máquinas de diálise, implantes dentários e, surpreendentemente, preservativos.
- Os dispositivos médicos da classe III pertencem ao nível de risco mais elevado. O seu potencial de perigo é considerável, uma vez que atuam diretamente sobre o coração ou o sistema circulatório, por exemplo. Isto torna-se claro quando percebemos que falamos de produtos como pacemakers, stents ou implantes da anca.
 Fonte: SPECTARIS - Associação Alemã da Indústria de Ótica, Fotónica, Tecnologia Analítica e Médica
O setor MedTech
Em termos de quota de mercado global no setor da tecnologia médica, 81% cabe às 100 maiores empresas do setor, sendo que os 20 maiores players representam 51% de todo o mercado (as 80 empresas seguintes têm, portanto, uma quota de mercado de 30% (dados de 2019)).
Mesmo que a quota de mercado das restantes empresas seja muito baixa, existe na Alemanha um grande número de pequenas e médias empresas neste setor. Em concreto, cerca de 95% das 1.375 empresas têm menos de 250 colaboradores e quase 900 empresas têm mesmo menos de 50 colaboradores. Se aqui forem incluídas as microempresas (< 20 colaboradores) e as empresas comerciais, o número sobe para um total de 12.500. Estas pequenas empresas oferecem normalmente produtos muito específicos, vendidos e utilizados num nicho especializado.
O rácio de exportação do setor é bastante elevado e situa-se em pouco menos de 66%. Por isso, muitas empresas não estão sujeitas apenas à regulamentação local (p. ex., MDR), mas também, por exemplo, à rigorosa regulamentação norte-americana (p. ex., FDA).
O maior desafio do setor MedTech são as suas regulamentações rigorosas (MDR/FDA)
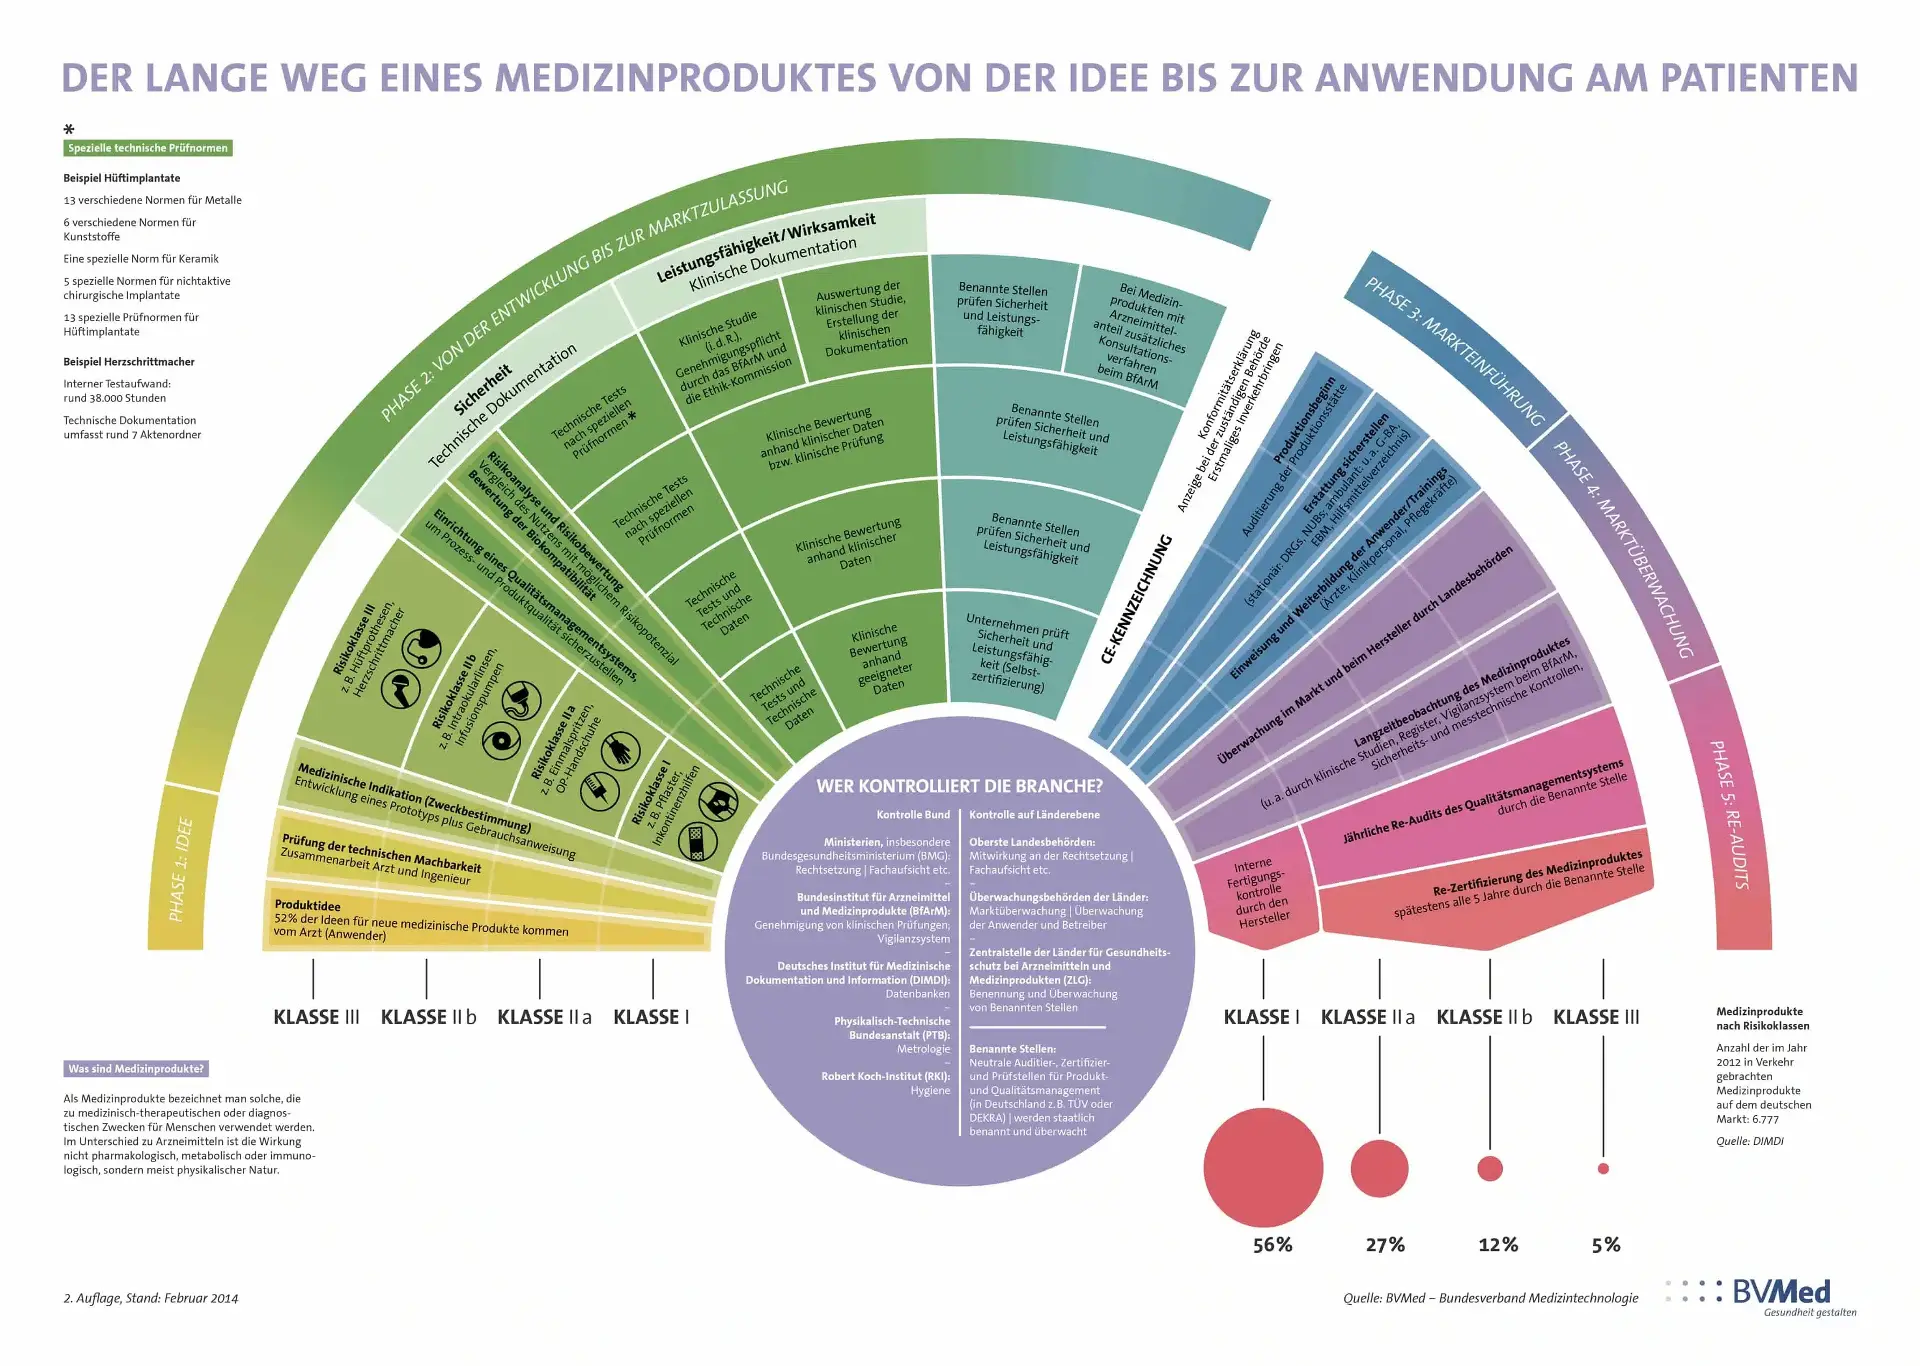
O maior desafio são claramente as regulamentações rigorosas: quem não as cumpre não pode vender o dispositivo médico! Este é o passo mais difícil, sobretudo para as empresas pequenas. O tempo também é decisivo, uma vez que estas empresas só geram normalmente fluxos de receita estáveis com a venda dos seus produtos. O gráfico seguinte dá uma ideia da complexidade da regulamentação:
Isto mostra que a ideia de um novo dispositivo médico é apenas o início. Contudo, a autorização de introdução no mercado não é o fim da história, já que a vigilância do mercado e a preparação para auditorias exigem também recursos constantes.
A regulamentação é definida pelo Estado e publicada sob a forma de normas (harmonizadas) ou portarias. Exemplos incluem a EN ISO 13485, que é uma versão adaptada da mais geral EN ISO 9001 para o setor MedTech, e a MDR. Para assegurar a conformidade, são certificados organismos notificados como o TÜV-Süd, que ficam depois autorizados pelo Estado a realizar inspeções. Essa inspeção chama-se «auditoria» e pode ser anunciada ou não anunciada. Se todas as regras tiverem sido cumpridas, é atribuído o certificado CE e o produto pode ser colocado no mercado ou continuar a ser vendido[4,5].
Mesmo que a regulamentação sobre boas práticas de fabrico (GMP) se aplique, em rigor, apenas a medicamentos, algumas empresas decidem certificar adicionalmente os seus dispositivos médicos para esse efeito. Esta qualificação adicional é exigida, entre outros, pelos fabricantes farmacêuticos para os dispositivos médicos que utilizam.

O que diz a MDR?
A MDR descreve várias áreas reguladas que têm de ser cumpridas, por exemplo a gestão da qualidade (detalhada na ISO 13485) ou a gestão do risco.
Alguns destes pontos são discutidos em detalhe aqui:
Gestão do risco
De acordo com a MDR, os fabricantes são obrigados a introduzir um sistema adequado de gestão do risco e a aplicá-lo continuamente.
Têm de ser cobertos três aspetos:
- No tratamento de reclamações, por exemplo, são registados o tipo de reclamação (caso de dano, etc.) e se se trata de um caso de utilização incorreta, etc. Devem ser introduzidos fluxos de trabalho adequados para garantir a fiabilidade necessária do processo.
- A análise e a avaliação do risco são responsáveis por categorizar o dispositivo médico numa das classes acima referidas. Contudo, o processo não termina abruptamente: prossegue após a classificação e a entrada no mercado com base em dados de clientes. Isto cumpre os requisitos de vigilância pós-comercialização. O procedimento tem de ser realizado segundo um método especificado, por exemplo a «Failure Mode and Effective Analysis» (FMEA). Entre outras, colocam-se aqui as seguintes questões (EN ISO 14971):
- - Com que frequência ocorre, à partida, uma determinada falha?
- - Quão graves são as consequências?
- - O que tem de ser comunicado, onde e quando?
- Os chamados processos CAPA (Corrective And Preventive Action) definem as medidas corretivas e preventivas. Com a ajuda dos dados de clientes, os defeitos são reconhecidos (numa fase inicial), documentados e corrigidos em conformidade. As medidas corretivas podem ir da revisão do manual de instruções à substituição de peças defeituosas nas instalações do cliente.
Rastreabilidade e UDI
Todos os dispositivos médicos têm de ser rastreáveis. Contudo, não é apenas o produto acabado que precisa de um número de série ou de lote único, mas também todas as peças individuais que são instaladas, o que aumenta as exigências para fabricantes e fornecedores.
Além disso, de acordo com a MDR, cada dispositivo médico acabado (UDI-DI) e cada componente específico do produto (UDI-PI) tem de ser identificado com um identificador único de produto. Estes UDI são aprovados antes da colocação no mercado, aplicados no produto de forma claramente visível e legível (p. ex., por laser ou gravação) e depois carregados numa base de dados oficial (GUDID/EUDAMED).
Gestão da qualidade
A EN ISO 13485 descreve as especificações precisas quanto à definição e ao cumprimento de padrões de qualidade elevados e à sua documentação. Além de documentação detalhada e completa, é dada especial ênfase à estrutura de gestão. Por exemplo, é nomeado um responsável encarregado do cumprimento da qualidade e da documentação descritas. Exemplos na área da qualidade são os requisitos especiais para dispositivos médicos estéreis ou as especificações para o controlo de produtos defeituosos.
Inovação
Uma vez aprovado o dispositivo médico, tem também de ser mantido ao nível da tecnologia mais recente, de modo a renovar regularmente a certificação CE. Esta é uma das razões pelas quais o setor MedTech regista a maioria das patentes todos os anos: em números, foram mais de 12.000 patentes em 2016. Isto faz dele um setor muito dinâmico, com ciclos de vida de produto relativamente curtos. As inovações regulares são aqui um pré-requisito, razão pela qual as empresas MedTech investem em geral cerca de 9% dos seus recursos em investigação e desenvolvimento contínuos.

Fale pessoalmente com os nossos especialistas sobre os seus requisitos de ERP para MedTech.
Porque é que o setor MedTech precisa de um sistema ERP?
Para a maioria das pequenas empresas, o maior obstáculo é atingir a maturidade de mercado, o que implica também investimento em infraestrutura de TI. Contudo, soluções dispendiosas como o SAP estão normalmente fora de questão, porque o fluxo de receita estável demora a chegar. A documentação manual é morosa mesmo para produtos da classe de risco I e deixará de ser praticável, o mais tardar, quando a MDR entrar em vigor em maio de 2021.
Além disso, há já alguns anos que os organismos notificados podem também realizar auditorias não anunciadas. Com um tratamento de dados sobretudo manual, é fácil encontrar aqui pontos fracos que, em casos extremos, podem pôr em risco a marcação CE do produto. Os sistemas ERP asseguram uma documentação completa e verificável a qualquer momento, na qual nada pode ser «esquecido» ou «deixado para trás».
Além disso, as especificações de qualidade têm de ser cumpridas, documentadas e rastreáveis. Os sistemas ERP, nos quais todos os dados estão ligados entre si, são usados para evitar erros durante qualquer transferência de dados.
A ligação automática do feedback do cliente ao produto e ao cliente evita também erros no necessário tratamento de reclamações. Ao personalizar as «classes de feedback», os passos definidos para comunicação, etc., podem ser desencadeados automaticamente.
Além disso, há empresas que têm de adaptar os seus fluxos de trabalho de TI devido à introdução da MDR, para continuarem a receber a certificação CE. Antes desta regulamentação mais rigorosa, alguns processos ainda eram possíveis manualmente ou com sistemas ERP menos flexíveis. Segundo um inquérito recente da BVMed, 16% das empresas de MedTech ainda não começaram a preparar-se para a introdução da MDR, pelo que a procura de uma solução de TI rápida para os padrões acrescidos vai aumentar.
Odoo para MedTech pela much. Consulting
O setor MedTech, enquanto utilizador de sistemas ERP, é um caso especial, porque está sujeito a requisitos de produção rigorosos. Estes incluem a rastreabilidade de um produto ao longo de todo o ciclo de vida, incluindo o registo de auditoria, o princípio do controlo duplo para alguns processos classificados como críticos segundo as GxP ou a entrega de mercadorias sensível ao tempo por estarem sujeitas a prazo de validade. Além disso, as diretrizes de conformidade de todas as empresas de tecnologia médica são constantemente monitorizadas.
Um sistema ERP que tenha de demonstrar conformidade com os critérios GAMP durante as inspeções tem de estar certificado de acordo com a DIN EN ISO 13485.
Para esse efeito, a much. Consulting criou uma solução Odoo MedTech especial que cumpre os pré-requisitos para implementar todos estes requisitos.
 O Odoo para MedTech inclui todas as personalizações necessárias para usar o Odoo de forma ótima também na tecnologia médica.
Para otimizar o Odoo para o setor MedTech, fizemos várias adaptações ao sistema:
Reclamações
Solução completa de reclamações com várias autorizações, automatização e relatórios de estado semanais.
Produto/dispositivos
Cada dispositivo/produto é rastreado por número de série:
- Todos os números de série introduzidos + alterações relacionadas com reparações
- Lista de peças criada originalmente, passos de produção, versão
- Registos de assistência
- Notas, tickets e reclamações
- Garantia
Rastreabilidade
Cada peça recebida é rastreada por número de série e associada ao dispositivo; todos os controlos de qualidade são registados.
Qualidade
Controlos de qualidade avançados e rastreio para a produção
Manutenção
Registo da manutenção com questionário e peças substituídas associadas ao dispositivo;
As atualizações de software também são registadas com as máquinas afetadas
PLM
Registamos ao nível do ERP as alterações (com impacto na BOM) criadas noutros pontos. As alterações de produção são aprovadas no Odoo. É também anexado à alteração um questionário de avaliação
Fornecedor
O nível do fornecedor e as certificações são registados
